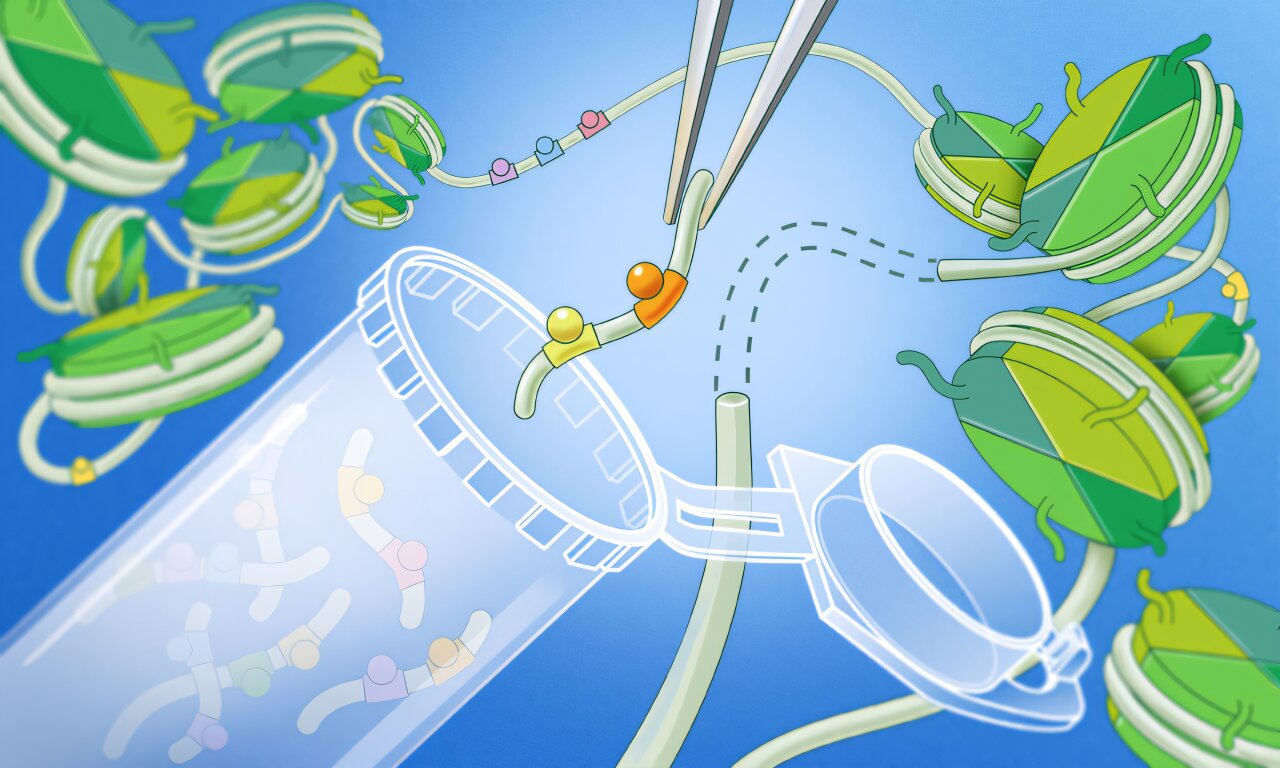
Das Europäische Laboratorium für Molekularbiologie (EMBL) in Heidelberg ist eine Forschungseinrichtung für molekularbiologische Grundlagenforschung. Dort hat die Forschungsgruppe von Arnaud Krebs nun das genetische Werkzeug mCHIRA entwickelt, um die Regeln der Genregulation kontrolliert zu untersuchen. Damit lassen sich Hunderte oder Tausende regulatorische DNA-Elemente an derselben Stelle im Genom einsetzen und einzeln analysieren. So können die Forschenden genauer unterscheiden, welche Wirkung von der getesteten Sequenz selbst ausgeht und welchen Anteil ihre genomische Umgebung hat. Die Ergebnisse erschienen 2026 in der Fachzeitschrift „Nature Genetics“.
- mCHIRA platziert zahlreiche regulatorische DNA-Sequenzen an einem festgelegten Ort im Genom.
- Mehrere gebundene Transkriptionsfaktoren erhöhten die Zugänglichkeit eines Enhancers stärker als einzelne Faktoren.
- Die Analyse verbindet Einzelmolekül-Footprinting mit dem neuen Rechenverfahren FootprintCharter.
Nur ein Teil der Gene ist gleichzeitig aktiv
Das menschliche Genom enthält mehr als 20.000 Gene, doch in einer bestimmten Zelle ist zu einem bestimmten Zeitpunkt nur ein Teil davon aktiv. Bei der sogenannten Transkription wird die Information eines aktiven Gens in Boten-RNA übertragen. Diese gelangt anschließend zu Ribosomen, die anhand der Information Proteine herstellen.
Welche Gene abgelesen werden, hängt unter anderem von regulatorischen DNA-Abschnitten ab. Zu ihnen gehören Enhancer. An diese können Transkriptionsfaktoren binden und dadurch die Wahrscheinlichkeit erhöhen, dass ein zugeordnetes Gen aktiv wird.
Die Heidelberger Forschenden untersuchten, wie kleine Unterschiede in Enhancer-Sequenzen deren Zugänglichkeit für die Transkriptionsmaschinerie beeinflussen. Dabei zeigte sich ein kumulativer Effekt: Bindeten mehrere Transkriptionsfaktoren, stieg die Wahrscheinlichkeit einer zugänglichen Enhancer-Struktur deutlich stärker, als es einzelne Faktoren allein bewirkten.
Die Ergebnisse sprechen dafür, dass bei der Aktivierung eines Enhancers nicht nur die Art, sondern auch das Zusammenspiel mehrerer gebundener Transkriptionsfaktoren entscheidend ist.
Ein fester Einbauort schafft vergleichbare Bedingungen
Solche Zusammenhänge lassen sich im natürlichen Genom nur schwer isolieren. DNA-Sequenzen liegen dort nicht in neutraler Umgebung, sondern sind von weiteren regulatorischen Elementen und epigenetischen Markierungen umgeben. Dadurch kann unklar bleiben, ob ein beobachteter Effekt tatsächlich auf eine Sequenzvariation oder auf das jeweilige Umfeld zurückgeht.
mCHIRA soll dieses Problem durch einen synthetisch gestalteten Genomabschnitt lösen. In diesen festgelegten Ort können die Forschenden unterschiedliche Enhancer, Promotoren oder andere regulatorische Elemente einsetzen. Da der genomische Kontext gleich bleibt, lassen sich die Folgen kleiner Sequenzänderungen direkter miteinander vergleichen.
Methodisch bedeutet das: mCHIRA macht aus einem schwer kontrollierbaren Vergleich im komplexen Genom einen systematischen Test unter weitgehend einheitlichen Bedingungen.
Für die Grundlagenforschung ist diese Trennung bedeutsam. Sie kann dabei helfen, allgemeine Regeln darüber abzuleiten, wie DNA-Sequenz, epigenetische Eigenschaften und die Bindung von Transkriptionsfaktoren zusammenwirken. Daraus folgt noch keine unmittelbare medizinische Anwendung; die Methode schafft vielmehr eine experimentelle Grundlage, auf der regulatorische Varianten genauer untersucht werden könnten.
Experiment und Rechenanalyse greifen ineinander
Für die Studie nutzte das Team Einzelmolekül-Footprinting. Dieses Verfahren erfasst Unterschiede in DNA-Sequenzen und epigenetischen Markierungen auf der Ebene einzelner Moleküle innerhalb einer Zellpopulation. Es ermöglicht damit, mehrere Aspekte der DNA-Regulation gleichzeitig zu betrachten.
Die Auswertung unterstützte FootprintCharter, ein von Co-Erstautor Guido Barzaghi entwickeltes Rechenverfahren. Daran war auch die Gruppe für computergestützte Biologie von Judith Zaugg am EMBL Heidelberg und an der Universität Basel beteiligt. Die Kombination aus synthetischer Biologie und quantitativer Genomik soll die komplexen Abläufe in kleinere, messbare Einheiten zerlegen.
Arnaud Krebs sieht zudem Potenzial in einer künftigen Verbindung solcher Methoden mit künstlicher Intelligenz. Das würde bedeuten, dass umfangreichere Versuchsdaten systematisch nach wiederkehrenden Regeln der Genregulation durchsucht werden könnten. Die vorliegende Arbeit selbst konzentriert sich jedoch auf das neue experimentelle und rechnerische Instrumentarium.
Die Studie von Valentina Baderna und weiteren Forschenden trägt den Titel „Cumulative transcription factor binding and p300-mediated histone acetylation drive enhancer activation frequency“. Sie ist unter der DOI 10.1038/s41588-026-02703-x veröffentlicht.
Welche Rolle sollten synthetische Testsysteme und künstliche Intelligenz künftig bei der Erforschung der Genregulation spielen?